7 Prinsip HACCP: Panduan Lengkap dari Codex Alimentarius
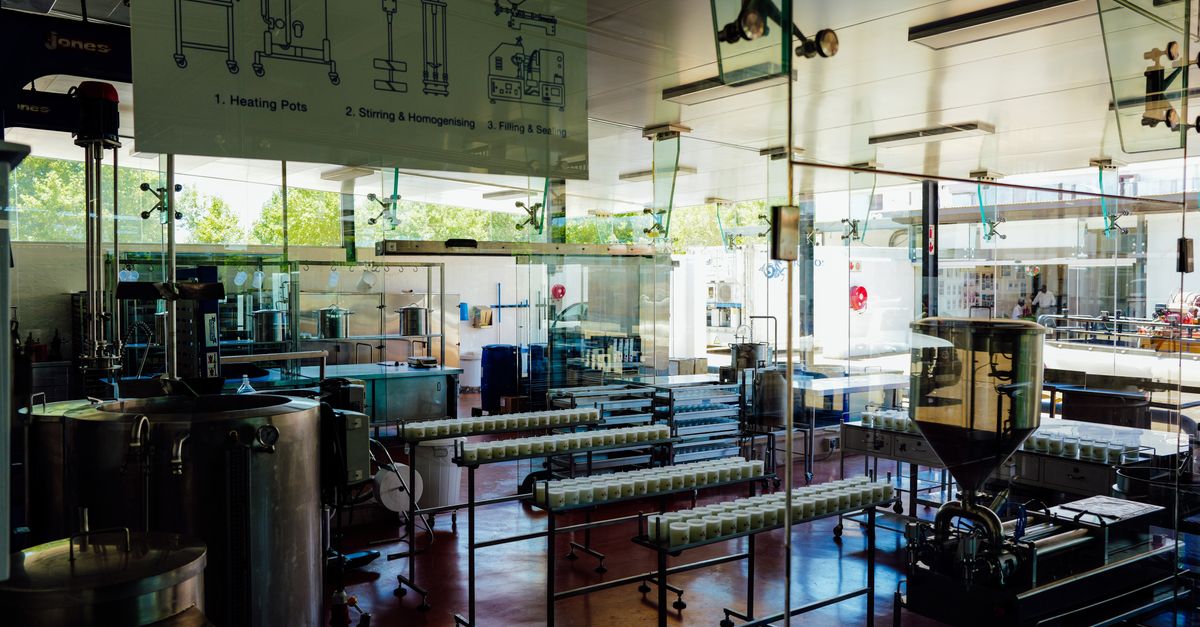
Interior fasilitas produksi pangan modern dengan lini pengolahan sebagai simbol sistem manajemen keamanan pangan ISO 22001

Fasilitas produksi pangan sebagai ilustrasi penerapan 7 prinsip HACCP

Setelah memahami apa itu HACCP, langkah berikutnya adalah mendalami tujuh prinsip yang menjadi inti dari seluruh sistem ini. Ketujuh prinsip ini ditetapkan oleh Codex Alimentarius Commission dan menjadi acuan yang dipakai di hampir seluruh dunia, termasuk oleh BPOM di Indonesia.

Prinsip 1: Analisis Bahaya (Hazard Analysis)

Tim HACCP mengidentifikasi seluruh bahaya biologis (bakteri, virus, parasit), kimia (residu pestisida, alergen, bahan pembersih), dan fisik (pecahan kaca, logam, plastik) yang berpotensi muncul di setiap tahap proses — dari penerimaan bahan baku hingga distribusi produk jadi. Setiap bahaya dinilai tingkat keparahan dan kemungkinan terjadinya.

Prinsip 2: Penentuan Titik Kendali Kritis (Critical Control Point/CCP)

Dari seluruh bahaya yang teridentifikasi, tim menentukan titik, langkah, atau prosedur spesifik di mana pengendalian dapat diterapkan untuk mencegah, menghilangkan, atau menurunkan bahaya ke tingkat yang dapat diterima. Contoh CCP umum: proses pemasakan, pendinginan cepat (chilling), atau pasteurisasi.

Prinsip 3: Penetapan Batas Kritis (Critical Limits)

Setiap CCP membutuhkan batas kritis yang terukur — misalnya suhu minimum pemasakan 75°C selama minimal 15 detik, atau pH maksimum tertentu pada produk fermentasi. Batas ini menjadi acuan objektif untuk menyatakan sebuah proses “terkendali” atau “menyimpang”.

Prinsip 4: Sistem Pemantauan CCP (Monitoring)

Organisasi menetapkan prosedur pemantauan terjadwal — siapa yang memantau, kapan, dan bagaimana caranya (pengukuran suhu, waktu, pH, atau pemeriksaan visual) — untuk memastikan setiap CCP tetap berada dalam batas kritis yang ditetapkan.

Prinsip 5: Tindakan Koreksi (Corrective Action)

Ketika pemantauan menunjukkan CCP menyimpang dari batas kritis, harus ada prosedur tindakan koreksi yang jelas — misalnya menahan produk untuk evaluasi lebih lanjut, mengulang proses, atau memusnahkan batch yang terdampak — sekaligus mengidentifikasi akar penyebab penyimpangan.

Prinsip 6: Verifikasi (Verification)

Verifikasi memastikan seluruh rencana HACCP benar-benar berjalan efektif, melalui aktivitas seperti kalibrasi alat ukur, uji laboratorium produk, audit internal, dan peninjauan ulang catatan pemantauan CCP secara berkala.

Prinsip 7: Dokumentasi dan Pencatatan (Record Keeping)

Seluruh proses — dari analisis bahaya, penetapan CCP, hasil pemantauan, tindakan koreksi, hingga verifikasi — harus didokumentasikan secara konsisten sebagai bukti bahwa sistem HACCP diterapkan secara nyata, bukan hanya di atas kertas.

Bagaimana Ketujuh Prinsip Ini Saling Berkaitan?

Ketujuh prinsip ini bekerja sebagai satu siklus yang berkesinambungan: analisis bahaya menjadi dasar penentuan CCP, CCP membutuhkan batas kritis yang dipantau, penyimpangan pemantauan memicu tindakan koreksi, dan seluruh proses diverifikasi serta didokumentasikan untuk memastikan sistem tetap valid dari waktu ke waktu.

Ketujuh prinsip ini sebenarnya adalah bagian akhir dari rangkaian 12 langkah penerapan HACCP secara keseluruhan — simak urutan lengkapnya pada 12 Langkah Penerapan HACCP: 5 Langkah Awal dan 7 Prinsip. Untuk memahami cara teknis menentukan CCP, baca Cara Menentukan Critical Control Point (CCP) dengan Decision Tree.

Butuh Bantuan Menyusun Rencana HACCP Sesuai 7 Prinsip?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda menyusun rencana HACCP yang sesuai dengan ketujuh prinsip Codex Alimentarius, dari analisis bahaya hingga sistem dokumentasi.

Catatan: artikel ini disusun berdasarkan panduan Codex Alimentarius CXC 1-1969 dan berbagai sumber industri terpercaya. Untuk kepastian persyaratan resmi, selalu rujuk dokumen Codex Alimentarius.
Apa Itu HACCP? Pengertian, Sejarah, dan Manfaatnya

Interior fasilitas produksi pangan modern dengan lini pengolahan sebagai simbol sistem manajemen keamanan pangan ISO 22001

Fasilitas produksi pangan modern sebagai ilustrasi sistem HACCP

Bayangkan sebuah produk pangan yang sudah lolos uji laboratorium tetap menyebabkan keracunan massal karena kontaminasi terjadi di satu titik proses yang luput dari pengawasan. Inilah alasan mengapa HACCP lahir — bukan sebagai sistem inspeksi produk jadi, melainkan sistem yang mencegah bahaya sebelum sempat muncul.

Artikel ini membuka seri pembahasan HACCP di sertifikat-iso.com, mulai dari pengertian dasar hingga langkah penerapan dan sertifikasinya.

Apa Itu HACCP?

HACCP (Hazard Analysis Critical Control Point) atau Analisis Bahaya dan Titik Kendali Kritis adalah sistem manajemen keamanan pangan yang bersifat preventif dan berbasis ilmiah. HACCP mengidentifikasi bahaya biologis, kimia, dan fisik yang mungkin muncul di sepanjang rantai produksi pangan, lalu menetapkan titik-titik kritis tempat bahaya tersebut harus dikendalikan agar produk akhir aman dikonsumsi.

Sejarah Singkat HACCP

HACCP pertama kali dikembangkan pada tahun 1960-an oleh perusahaan Pillsbury bersama NASA dan angkatan darat Amerika Serikat, untuk memastikan keamanan pangan astronot dalam misi luar angkasa — kondisi yang tidak menoleransi kegagalan pangan sama sekali. Pendekatan ini kemudian diadopsi luas oleh industri pangan komersial dan diformalkan oleh Codex Alimentarius Commission (badan bersama FAO dan WHO) dalam dokumen General Principles of Food Hygiene (CXC 1-1969) sebagai acuan internasional.

Kenapa HACCP Berbeda dari Inspeksi Produk Biasa?

Pendekatan tradisional mengandalkan pengujian sampel produk jadi di akhir proses — cara ini mahal, lambat, dan tidak menjamin seluruh batch produksi aman. HACCP membalik logika ini: mengendalikan proses secara real-time di titik-titik kritis, sehingga bahaya dicegah sebelum produk jadi, bukan ditemukan setelah beredar di pasar.

Fondasi HACCP: 7 Prinsip

Sistem HACCP dibangun di atas tujuh prinsip inti yang saling berkaitan: analisis bahaya, penentuan titik kendali kritis (CCP), penetapan batas kritis, pemantauan CCP, tindakan koreksi, verifikasi, dan dokumentasi. Ketujuh prinsip ini dibahas mendalam pada 7 Prinsip HACCP: Panduan Lengkap dari Codex Alimentarius.

Manfaat Penerapan HACCP

  • Mencegah kontaminasi biologis, kimia, dan fisik sejak dini, bukan setelah produk beredar di pasar.
  • Mengurangi risiko penarikan produk (recall) yang merugikan secara finansial dan reputasi.
  • Memenuhi persyaratan regulator seperti BPOM dan syarat ekspor ke pasar internasional.
  • Membangun kepercayaan konsumen, mitra bisnis, dan rantai pasok ritel modern.
  • Menjadi fondasi teknis bagi sertifikasi yang lebih luas seperti ISO 22001 (ISO 22000:2018).

Siapa yang Membutuhkan HACCP?

Semua pelaku usaha di rantai pangan — mulai dari produsen bahan baku, pengolahan makanan dan minuman, katering, restoran, hingga distributor dan gudang berpendingin — dapat dan sebaiknya menerapkan HACCP, terlepas dari skala usahanya. Simak lebih detail pada Industri yang Wajib Menerapkan HACCP.

Lanjutkan membaca 12 Langkah Penerapan HACCP untuk memahami alur penerapannya secara berurutan, atau simak Manfaat Sertifikasi HACCP bagi Industri Pangan dan Katering untuk gambaran dampak bisnisnya.

Butuh Bantuan Konsultan untuk Menerapkan HACCP?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan pangan, katering, dan UMKM Anda memahami dan merancang sistem HACCP dari nol hingga siap disertifikasi.

Catatan: artikel ini disusun berdasarkan panduan Codex Alimentarius dan berbagai sumber industri terpercaya. Untuk kepastian persyaratan resmi, selalu rujuk dokumen Codex Alimentarius CXC 1-1969.

Perbedaan ISO 13485 dengan ISO 9001 & Tahapan Sertifikasi ISO 13485

Ilmuwan dengan alat pelindung memeriksa tabung uji menggunakan komputer sebagai simbol realisasi produk dan CAPA ISO 13485

Ilmuwan dengan alat pelindung memeriksa tabung uji menggunakan komputer sebagai simbol realisasi produk dan CAPA ISO 13485

Menutup seri pembahasan ISO 13485, dua pertanyaan yang paling sering diajukan pelaku usaha alat kesehatan: apa bedanya dengan ISO 9001 yang lebih dikenal luas, dan bagaimana sebenarnya proses menuju sertifikasi?

Perbedaan ISO 13485 dengan ISO 9001

  • Fokus utama: ISO 9001 menitikberatkan kepuasan pelanggan dan peningkatan berkelanjutan yang fleksibel; ISO 13485 menitikberatkan pemenuhan persyaratan regulasi dan konsistensi sistem yang terkontrol ketat demi keselamatan pasien.
  • Peningkatan berkelanjutan: ISO 9001 mendorong perbaikan berkelanjutan secara luas; ISO 13485 lebih menekankan pemeliharaan efektivitas QMS sesuai persyaratan yang berlaku, karena perubahan pada sistem mutu alat kesehatan dapat berdampak pada status registrasi produk.
  • Elemen tambahan: ISO 13485 memiliki elemen yang sama sekali tidak ada di ISO 9001 — Medical Device File, validasi proses steril, ketertelusuran hingga ke komponen untuk implan, dan kewajiban vigilance reporting ke regulator.
  • Manajemen risiko: ISO 13485 mewajibkan pendekatan berbasis risiko secara eksplisit di seluruh siklus hidup produk, terintegrasi dengan ISO 14971; ISO 9001 menyinggung risk-based thinking secara lebih umum.
  • Struktur standar: ISO 9001:2015 mengikuti High Level Structure terbaru; ISO 13485:2016 mempertahankan struktur klasik demi stabilitas regulasi.

Apakah Perusahaan dengan ISO 9001 Bisa Langsung Naik ke ISO 13485?

Perusahaan yang sudah menerapkan ISO 9001 memiliki fondasi kuat — struktur dokumentasi, audit internal, dan tinjauan manajemen umumnya sudah familiar. Namun elemen spesifik alat kesehatan (Medical Device File, validasi proses khusus, ketertelusuran diperluas, vigilance reporting) tetap harus dibangun dari awal karena tidak dicakup ISO 9001.

Tahapan Menuju Sertifikasi ISO 13485

1. Gap Analysis

Membandingkan sistem mutu yang sudah berjalan (baik ISO 9001 maupun praktik internal) terhadap seluruh persyaratan ISO 13485, termasuk elemen regulasi spesifik negara tujuan pasar.

2. Penentuan Klasifikasi Risiko Produk dan Persyaratan Regulasi

Menentukan kelas risiko alat kesehatan yang diproduksi dan regulasi yang berlaku di negara tujuan, karena ini akan memengaruhi tingkat pengendalian yang dibutuhkan di seluruh proses QMS.

3. Penyusunan dan Implementasi Dokumentasi QMS

Membangun manual mutu, prosedur, Medical Device File, dan rekaman yang dipersyaratkan sebagaimana dibahas pada Sistem Manajemen Mutu & Dokumentasi ISO 13485.

4. Implementasi Proses Desain, Produksi, dan Validasi

Menjalankan proses desain dan pengembangan, pembelian, produksi dengan validasi proses khusus, serta sistem ketertelusuran sebagaimana dibahas pada Realisasi Produk dalam ISO 13485.

5. Audit Internal dan Tinjauan Manajemen

Melaksanakan minimal satu siklus audit internal penuh dan tinjauan manajemen untuk membuktikan QMS berjalan efektif sebelum audit eksternal.

6. Audit Sertifikasi Tahap 1 dan Tahap 2

Auditor lembaga sertifikasi meninjau kelengkapan dokumentasi (tahap 1), kemudian melakukan verifikasi lapangan menyeluruh terhadap implementasi, termasuk observasi proses produksi dan validasi (tahap 2).

7. Keputusan Sertifikasi

Setelah temuan (bila ada) ditutup, lembaga sertifikasi menerbitkan sertifikat ISO 13485 yang umumnya berlaku tiga tahun, dengan audit surveillance tahunan.

8. Pertimbangan MDSAP (Opsional)

Bila menyasar pasar Amerika Utara, Australia, Brasil, atau Jepang, perusahaan dapat mempertimbangkan audit tambahan dalam skema Medical Device Single Audit Program untuk efisiensi proses registrasi multi-negara.

Langkah-Langkah Bersiap Menuju Sertifikasi

  1. Lakukan gap analysis menyeluruh terhadap kondisi sistem mutu saat ini.
  2. Tentukan klasifikasi risiko dan regulasi negara tujuan pasar produk Anda.
  3. Bangun dan jalankan QMS secara konsisten minimal beberapa bulan sebelum audit sertifikasi.
  4. Pilih lembaga sertifikasi terakreditasi yang berpengalaman di sektor alat kesehatan.

Untuk memahami dasar-dasar standar ini, baca kembali Apa Itu ISO 13485? dan Manfaat Sertifikasi ISO 13485.

Butuh Bantuan Konsultan untuk Sertifikasi ISO 13485?

Tim Konsultan ISO – sertifikat-iso.com siap mendampingi perusahaan Anda dari gap analysis, implementasi, audit internal, hingga pendampingan audit sertifikasi ISO 13485.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian klausul resmi dan regulasi yang berlaku, selalu rujuk dokumen standar asli dari ISO dan otoritas regulator terkait.

Pengukuran, CAPA, Keluhan & Pelaporan ke Regulator dalam ISO 13485 (Klausul 8)

Ilmuwan dengan alat pelindung memeriksa tabung uji menggunakan komputer sebagai simbol realisasi produk dan CAPA ISO 13485

Ilmuwan dengan alat pelindung memeriksa tabung uji menggunakan komputer sebagai simbol realisasi produk dan CAPA ISO 13485

Klausul terakhir ISO 13485 ini menutup siklus mutu dengan memastikan setiap masalah — baik dari keluhan pelanggan, hasil audit, maupun insiden lapangan — benar-benar ditindaklanjuti, termasuk kewajiban unik yang tidak ada di standar mutu umum: pelaporan ke otoritas regulator.

8.2.2 Penanganan Keluhan

Organisasi wajib mendokumentasikan prosedur untuk menerima, mencatat, menyelidiki, dan menindaklanjuti keluhan secara tepat waktu, sesuai persyaratan regulasi yang berlaku. Prosedur ini harus mencakup kriteria dan proses untuk menentukan apakah suatu keluhan perlu diselidiki, dan bila tidak diselidiki, alasan tersebut harus didokumentasikan dan disetujui personel yang berwenang. Setiap keluhan yang menunjukkan potensi kegagalan alat kesehatan memenuhi spesifikasinya harus dievaluasi untuk menentukan apakah perlu dilaporkan ke otoritas regulator.

8.2.3 Pelaporan ke Otoritas Regulator (Vigilance)

Bila regulasi yang berlaku mensyaratkan notifikasi terhadap kejadian yang memenuhi kriteria pelaporan tertentu (misalnya insiden yang menyebabkan atau berpotensi menyebabkan kematian atau perburukan serius kondisi kesehatan), organisasi harus mendokumentasikan prosedur untuk menyediakan notifikasi tersebut kepada otoritas regulator yang relevan. Ini dikenal luas di industri sebagai kewajiban vigilance reporting — elemen yang sepenuhnya khas alat kesehatan dan tidak ditemukan di ISO 9001.

8.2.4 Audit Internal

Audit internal dilaksanakan pada interval terencana untuk menentukan apakah QMS sesuai dengan persyaratan standar dan persyaratan QMS organisasi sendiri, serta diterapkan dan dipelihara secara efektif. Program audit harus mempertimbangkan status dan kepentingan proses/area yang diaudit serta hasil audit sebelumnya, dengan auditor yang objektif dan tidak mengaudit pekerjaannya sendiri.

8.3 Pengendalian Produk Tidak Sesuai

Organisasi harus memastikan produk yang tidak sesuai dengan persyaratan diidentifikasi dan dikendalikan untuk mencegah penggunaan atau penyerahan yang tidak diinginkan. Untuk alat kesehatan yang sudah didistribusikan dan ditemukan tidak sesuai setelah pengiriman, organisasi harus mendokumentasikan tindakan yang diambil, termasuk kapan diperlukan pemberitahuan ke pihak yang menerima produk (advisory notice) atau penarikan produk.

8.4 Analisis Data

Data yang dikumpulkan mencakup umpan balik, kesesuaian terhadap persyaratan produk, karakteristik dan tren proses/produk (termasuk peluang tindakan preventif), serta kinerja pemasok. Analisis data dari kegiatan pemantauan pasca-produksi menjadi masukan penting bagi manajemen risiko.

8.5 Perbaikan

8.5.2 Tindakan Korektif

Prosedur terdokumentasi harus mencakup peninjauan ketidaksesuaian (termasuk keluhan), penentuan penyebab, evaluasi kebutuhan tindakan untuk memastikan ketidaksesuaian tidak berulang, penetapan dan penerapan tindakan yang diperlukan (termasuk pembaruan dokumentasi bila sesuai), pencatatan hasil investigasi dan tindakan yang diambil, serta peninjauan efektivitas tindakan korektif.

8.5.3 Tindakan Preventif

Organisasi harus menentukan tindakan untuk menghilangkan penyebab potensi ketidaksesuaian guna mencegah terjadinya, dengan tindakan yang proporsional terhadap dampak potensi masalah tersebut.

Kesalahan Umum dalam Klausul 8

  • Keluhan pelanggan tidak dievaluasi secara sistematis untuk menentukan kebutuhan pelaporan ke regulator, sehingga berpotensi melanggar kewajiban vigilance.
  • CAPA hanya mencatat tindakan penahanan (containment) tanpa investigasi akar penyebab yang memadai.
  • Data pasca-produksi (keluhan, tren kegagalan lapangan) tidak diumpankan kembali ke proses manajemen risiko dan desain.

Langkah Praktis Menerapkan Klausul 8

  1. Susun prosedur penanganan keluhan yang jelas, termasuk kriteria evaluasi kebutuhan pelaporan regulator.
  2. Pahami kewajiban vigilance reporting di setiap negara tempat produk Anda beredar.
  3. Lakukan root cause analysis yang memadai untuk setiap CAPA, bukan sekadar tindakan penahanan.
  4. Umpan balikkan data pasca-produksi ke proses desain dan manajemen risiko secara berkala.

Setelah memahami seluruh klausul 4-8, lanjutkan ke Perbedaan ISO 13485 dengan ISO 9001 & Tahapan Sertifikasi ISO 13485.

Butuh Bantuan Menyusun Sistem CAPA dan Pelaporan Regulator?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda menyusun prosedur penanganan keluhan, CAPA, dan kepatuhan pelaporan regulator sesuai ISO 13485.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian regulasi pelaporan yang berlaku, selalu rujuk ketentuan resmi dari otoritas regulator terkait (BPOM/regulator negara tujuan).

Realisasi Produk: Desain, Produksi, Sterilisasi & Traceability dalam ISO 13485 (Klausul 7)

Ilmuwan dengan alat pelindung memeriksa tabung uji menggunakan komputer sebagai simbol realisasi produk dan CAPA ISO 13485

Ilmuwan dengan alat pelindung memeriksa tabung uji menggunakan komputer sebagai simbol realisasi produk dan CAPA ISO 13485

Klausul 7 adalah jantung teknis ISO 13485 — mencakup seluruh perjalanan produk dari perencanaan, desain, pembelian bahan baku, produksi, hingga memastikan setiap unit dapat ditelusuri kembali bila suatu saat terjadi masalah.

7.1 Perencanaan Realisasi Produk

Organisasi harus merencanakan dan mengembangkan proses yang diperlukan untuk realisasi produk secara konsisten dengan persyaratan proses QMS lain, termasuk menentukan sasaran mutu dan persyaratan produk, kebutuhan proses/dokumen/sumber daya spesifik, aktivitas verifikasi/validasi/pemantauan/pengukuran/inspeksi/uji yang diperlukan, serta rekaman yang dibutuhkan sebagai bukti kesesuaian. Manajemen risiko harus didokumentasikan sepanjang realisasi produk.

7.3 Desain dan Pengembangan

Bagian ini sangat rinci dan menjadi fokus utama audit regulator:

  • Perencanaan desain — menentukan tahapan, tinjauan, verifikasi, validasi, dan aktivitas transfer desain, beserta tanggung jawab dan wewenangnya.
  • Input desain — persyaratan fungsional, kinerja, keamanan, regulasi, serta output dari manajemen risiko.
  • Output desain — harus memungkinkan verifikasi terhadap input desain dan berisi atau merujuk kriteria penerimaan.
  • Tinjauan desain — sistematis pada tahapan yang direncanakan untuk mengevaluasi kemampuan hasil desain memenuhi persyaratan.
  • Verifikasi desain — memastikan output desain memenuhi input desain.
  • Validasi desain — memastikan produk yang dihasilkan mampu memenuhi persyaratan penggunaan yang dimaksudkan, umumnya dilakukan pada produk representatif dalam kondisi penggunaan aktual atau simulasi.
  • Transfer desain — memastikan output desain diverifikasi sesuai untuk manufaktur sebelum menjadi spesifikasi produksi akhir.
  • Pengendalian perubahan desain — setiap perubahan harus diidentifikasi, didokumentasikan, ditinjau, diverifikasi/divalidasi, dan disetujui sebelum diterapkan.
  • Design history file — rekaman yang memuat atau merujuk seluruh rekaman yang dihasilkan untuk membuktikan desain sesuai dengan rencana dan persyaratan pengembangan.

7.4 Pembelian

Organisasi harus memastikan produk yang dibeli sesuai dengan persyaratan pembelian yang ditentukan, dengan tingkat pengendalian yang proporsional terhadap dampak produk yang dibeli pada mutu produk akhir dan risiko yang terkait. Pemasok harus dievaluasi dan dipilih berdasarkan kemampuannya memenuhi persyaratan, dengan kriteria evaluasi, pemilihan, pemantauan kinerja, dan evaluasi ulang yang didokumentasikan.

7.5 Produksi dan Penyediaan Jasa

Validasi Proses Khusus (Termasuk Sterilisasi)

Untuk proses yang hasilnya tidak dapat diverifikasi sepenuhnya melalui pemantauan atau pengukuran berikutnya — seperti proses sterilisasi — organisasi wajib memvalidasi proses tersebut sebelum digunakan secara rutin. Validasi mencakup kualifikasi personel, penetapan kriteria tinjauan dan persetujuan proses, penggunaan metode dan prosedur tertentu, persyaratan rekaman, serta revalidasi bila terjadi perubahan yang relevan.

7.5.9 Ketertelusuran (Traceability)

Organisasi harus menetapkan prosedur ketertelusuran yang mendefinisikan cakupan dan luasnya ketertelusuran sesuai jenis alat kesehatan, serta rekaman yang diperlukan. Untuk alat kesehatan implan, ketertelusuran diperluas mencakup identitas seluruh komponen, bahan baku, dan kondisi lingkungan kerja yang digunakan — jika hal tersebut dapat menyebabkan alat kesehatan tidak memenuhi persyaratan keamanan dan kinerjanya.

7.5.11 Preservasi Produk

Mencakup penanganan, pengemasan, penyimpanan, dan perlindungan produk selama pemrosesan internal dan pengiriman ke tujuan yang dimaksud, agar tetap sesuai persyaratan.

7.6 Pengendalian Peralatan Pemantauan dan Pengukuran

Peralatan yang digunakan untuk membuktikan kesesuaian produk terhadap persyaratan harus dikalibrasi atau diverifikasi pada interval tertentu, disesuaikan atau disesuaikan ulang bila perlu, dan dilindungi dari kerusakan yang dapat membatalkan hasil kalibrasi.

Kesalahan Umum dalam Klausul 7

  • Verifikasi desain hanya menguji terhadap spesifikasi internal tanpa membuktikan spesifikasi tersebut berasal dari input desain yang terdokumentasi.
  • Validasi proses sterilisasi dilakukan sekali di awal dan tidak pernah direvalidasi meski ada perubahan bahan kemasan atau muatan produk.
  • Sistem ketertelusuran tidak diuji secara berkala untuk memastikan kecepatan dan akurasi penelusuran produk implan.

Langkah Praktis Menerapkan Klausul 7

  1. Susun proses desain dan pengembangan yang terdokumentasi lengkap dengan design history file.
  2. Tetapkan kriteria evaluasi pemasok yang proporsional dengan risiko komponen yang dipasok.
  3. Validasi seluruh proses khusus (termasuk sterilisasi) sebelum digunakan secara rutin, dan revalidasi bila ada perubahan signifikan.
  4. Uji sistem ketertelusuran secara berkala, terutama untuk produk implan atau berisiko tinggi.

Lanjutkan ke Pengukuran, CAPA, Keluhan & Pelaporan ke Regulator dalam ISO 13485 (Klausul 8).

Butuh Bantuan Menyusun Proses Desain dan Validasi Produksi Alat Kesehatan?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda menyusun proses desain, validasi, dan ketertelusuran yang sesuai ISO 13485.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian klausul resmi, selalu rujuk dokumen standar asli dari ISO.

Manajemen Sumber Daya dan Lingkungan Kerja Terkendali dalam ISO 13485 (Klausul 6)

Tangan bersarung tangan teknisi memegang vial sampel dekat alat analisis kimia sebagai simbol pengendalian mutu ISO 13485

Tangan bersarung tangan teknisi memegang vial sampel dekat alat analisis kimia sebagai simbol pengendalian mutu ISO 13485

Alat kesehatan diproduksi oleh manusia, dengan peralatan tertentu, di lingkungan kerja tertentu. Klausul 6 ISO 13485 memastikan ketiga elemen ini dikelola secara memadai agar tidak menjadi sumber risiko terhadap mutu dan keamanan produk.

6.1 Penyediaan Sumber Daya

Organisasi harus menentukan dan menyediakan sumber daya yang diperlukan untuk menerapkan dan memelihara QMS, memenuhi persyaratan regulasi dan pelanggan, serta memelihara efektivitas QMS secara berkelanjutan.

6.2 Sumber Daya Manusia

Personel yang pekerjaannya memengaruhi mutu produk harus kompeten berdasarkan pendidikan, pelatihan, keterampilan, dan pengalaman yang sesuai. Organisasi harus menentukan kompetensi yang diperlukan, menyediakan pelatihan atau tindakan lain untuk mencapainya, mengevaluasi efektivitas tindakan tersebut, memastikan personel menyadari relevansi dan pentingnya aktivitas mereka terhadap pencapaian sasaran mutu, serta memelihara rekaman pendidikan, pelatihan, keterampilan, dan pengalaman yang sesuai.

6.3 Infrastruktur

Mencakup bangunan, ruang kerja dan utilitas terkait, peralatan proses (baik perangkat keras maupun perangkat lunak), serta jasa pendukung (seperti transportasi atau komunikasi). Infrastruktur harus didokumentasikan sejauh diperlukan untuk mendukung operasi proses dan mencapai kesesuaian produk, dan aktivitas pemeliharaan (termasuk interval dan rekaman pemeliharaan) harus didokumentasikan bila relevan terhadap mutu produk.

6.4 Lingkungan Kerja dan Pengendalian Kontaminasi

Inilah bagian yang paling membedakan ISO 13485 dari standar mutu umum:

6.4.1 Lingkungan Kerja

Organisasi harus mendokumentasikan persyaratan lingkungan kerja yang diperlukan untuk mencapai kesesuaian produk, termasuk bila kondisi lingkungan kerja yang tidak biasa dapat berdampak buruk pada mutu produk (misalnya kelembapan, suhu, atau kontrol partikel untuk ruang produksi alat kesehatan steril atau elektronik presisi).

6.4.2 Pengendalian Kontaminasi

Untuk alat kesehatan steril, organisasi harus mendokumentasikan persyaratan pengendalian kontaminasi mikroba atau partikulat, serta memelihara kebersihan yang dipersyaratkan selama proses perakitan atau pengemasan. Bila alat kesehatan disterilkan atau digunakan dalam kondisi steril, persyaratan kebersihan produk selama tahap produksi sebelum proses sterilisasi (atau penggunaan) harus didokumentasikan.

Kaitan dengan Manajemen Risiko

Persyaratan lingkungan kerja dan pengendalian kontaminasi harus ditentukan berdasarkan analisis risiko produk — alat kesehatan implan atau steril memerlukan kontrol jauh lebih ketat dibanding alat kesehatan non-invasif berisiko rendah.

Kesalahan Umum dalam Klausul 6

  • Program pelatihan kompetensi tidak dievaluasi efektivitasnya, hanya dicatat sebagai daftar hadir pelatihan.
  • Persyaratan ruang bersih (cleanroom) ditetapkan tanpa dasar analisis risiko yang jelas terhadap jenis produk yang diproduksi.
  • Pemeliharaan peralatan produksi kritis tidak terjadwal dan tidak terdokumentasi dengan baik.

Langkah Praktis Menerapkan Klausul 6

  1. Petakan kebutuhan kompetensi untuk setiap peran yang memengaruhi mutu produk.
  2. Susun program pemeliharaan infrastruktur dengan jadwal dan rekaman yang jelas.
  3. Tentukan persyaratan lingkungan kerja berdasarkan analisis risiko produk yang diproduksi.
  4. Dokumentasikan persyaratan pengendalian kontaminasi khusus untuk produk steril bila relevan.

Lanjutkan ke Realisasi Produk: Desain, Produksi, Sterilisasi & Traceability dalam ISO 13485 (Klausul 7) untuk memasuki bagian paling teknis dari standar ini.

Butuh Bantuan Mengelola Sumber Daya dan Lingkungan Produksi Alat Kesehatan?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda merancang program kompetensi dan persyaratan lingkungan kerja yang sesuai risiko produk Anda.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian klausul resmi, selalu rujuk dokumen standar asli dari ISO.

Tanggung Jawab Manajemen dalam ISO 13485 (Klausul 5)

Tangan bersarung tangan teknisi memegang vial sampel dekat alat analisis kimia sebagai simbol pengendalian mutu ISO 13485

Tangan bersarung tangan teknisi memegang vial sampel dekat alat analisis kimia sebagai simbol pengendalian mutu ISO 13485

Sebaik apa pun prosedur teknis yang disusun, sistem mutu alat kesehatan tidak akan berjalan tanpa komitmen nyata dari manajemen puncak. Klausul 5 ISO 13485 menetapkan tanggung jawab kepemimpinan yang harus dijalankan, bukan sekadar didelegasikan penuh ke tim QA.

5.1 Komitmen Manajemen

Manajemen puncak harus memberikan bukti komitmennya melalui: mengomunikasikan pentingnya memenuhi persyaratan pelanggan, regulasi, dan hukum; menetapkan kebijakan dan sasaran mutu; melaksanakan tinjauan manajemen; serta memastikan ketersediaan sumber daya.

5.2 Fokus pada Pelanggan

Manajemen puncak harus memastikan persyaratan pelanggan dan persyaratan regulasi ditentukan dan dipenuhi — sebuah penekanan penting mengingat “pelanggan” dalam konteks alat kesehatan juga mencakup pasien dan pengguna akhir yang keselamatannya bergantung pada mutu produk.

5.3 Kebijakan Mutu

Kebijakan mutu harus sesuai dengan tujuan organisasi, mencakup komitmen memenuhi persyaratan dan memelihara efektivitas QMS, memberi kerangka untuk penetapan sasaran mutu, dikomunikasikan dan dipahami dalam organisasi, serta ditinjau kesesuaiannya secara berkelanjutan.

5.4 Perencanaan

Mencakup penetapan sasaran mutu yang terukur dan konsisten dengan kebijakan mutu, serta perencanaan QMS untuk memenuhi persyaratan umum (klausul 4.1) sekaligus sasaran mutu yang ditetapkan — termasuk memastikan integritas QMS tetap terjaga ketika terjadi perubahan yang direncanakan pada sistem.

5.5 Tanggung Jawab, Wewenang, dan Komunikasi

Manajemen puncak harus memastikan tanggung jawab dan wewenang ditetapkan dan dikomunikasikan dalam organisasi. Klausul ini juga mensyaratkan penunjukan wakil manajemen (management representative) yang, terlepas dari tanggung jawab lain, memiliki wewenang untuk memastikan proses QMS ditetapkan, diterapkan, dan dipelihara; melaporkan kinerja QMS dan kebutuhan peningkatan kepada manajemen puncak; serta memastikan kesadaran persyaratan regulasi dan pelanggan di seluruh organisasi.

5.6 Tinjauan Manajemen

Tinjauan manajemen harus dilakukan pada interval terencana untuk memastikan kesesuaian, kecukupan, dan efektivitas QMS yang berkelanjutan. Masukan tinjauan mencakup umpan balik pelanggan, penanganan keluhan, pelaporan ke regulator, hasil audit, status tindakan korektif dan preventif (CAPA), perubahan yang dapat memengaruhi QMS, serta rekomendasi peningkatan. Hasil tinjauan harus mencakup keputusan dan tindakan terkait peningkatan yang diperlukan untuk memelihara kesesuaian QMS dan produk terhadap persyaratan.

Kenapa Klausul Ini Sering Jadi Titik Lemah Audit?

  • Wakil manajemen ditunjuk hanya di atas kertas tanpa wewenang nyata untuk menghentikan proses yang tidak sesuai atau mengalokasikan sumber daya perbaikan.
  • Tinjauan manajemen menjadi rapat rutin formalitas tanpa membahas data CAPA, keluhan, dan pelaporan regulator secara substantif.
  • Kebijakan dan sasaran mutu tidak pernah diturunkan menjadi indikator kinerja yang benar-benar dipantau di lini produksi.

Langkah Praktis Menerapkan Klausul 5

  1. Tunjuk wakil manajemen dengan wewenang nyata, bukan hanya gelar struktural.
  2. Rumuskan kebijakan dan sasaran mutu yang spesifik untuk risiko dan karakteristik produk alat kesehatan Anda.
  3. Jadwalkan tinjauan manajemen berkala dengan agenda yang mencakup seluruh masukan wajib standar.
  4. Pastikan hasil tinjauan manajemen ditindaklanjuti dengan rencana aksi yang jelas dan terpantau.

Lanjutkan ke Manajemen Sumber Daya dan Lingkungan Kerja Terkendali dalam ISO 13485 (Klausul 6).

Butuh Bantuan Membangun Kepemimpinan Sistem Mutu Alat Kesehatan?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda merumuskan struktur tanggung jawab manajemen dan proses tinjauan manajemen yang efektif sesuai ISO 13485.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian klausul resmi, selalu rujuk dokumen standar asli dari ISO.

Sistem Manajemen Mutu & Persyaratan Dokumentasi dalam ISO 13485 (Klausul 4)

Tangan bersarung tangan teknisi memegang vial sampel dekat alat analisis kimia sebagai simbol pengendalian mutu ISO 13485

Tangan bersarung tangan teknisi memegang vial sampel dekat alat analisis kimia sebagai simbol pengendalian mutu ISO 13485

Fondasi seluruh sistem ISO 13485 dimulai dari klausul 4 — menetapkan bagaimana sistem manajemen mutu dibangun dan didokumentasikan. Berbeda dengan standar mutu umum, klausul ini memiliki satu elemen khas yang tidak ditemukan di ISO 9001: Medical Device File.

4.1 Persyaratan Umum

Organisasi harus menetapkan, mendokumentasikan, menerapkan, dan memelihara QMS serta terus meningkatkan efektivitasnya sesuai persyaratan standar dan regulasi yang berlaku. Ini mencakup identifikasi proses QMS, urutan dan interaksi antar proses, kriteria dan metode yang diperlukan untuk memastikan operasi dan pengendalian proses berjalan efektif — termasuk pengendalian khusus untuk proses yang dioutsourcing, seperti pengujian kontrak atau manufaktur oleh pihak ketiga.

Organisasi juga harus menerapkan pendekatan berbasis risiko untuk pengendalian proses QMS yang sesuai dengan alat kesehatan yang diproduksi, dan mendokumentasikan pendekatan tersebut.

4.2 Persyaratan Dokumentasi

Dokumentasi QMS mencakup:

  • Pernyataan kebijakan mutu dan sasaran mutu yang terdokumentasi.
  • Manual mutu yang menjelaskan ruang lingkup QMS, prosedur terdokumentasi (atau rujukan padanya), dan deskripsi interaksi antar proses.
  • Prosedur dan rekaman yang dipersyaratkan standar maupun yang dianggap perlu oleh organisasi.
  • Dokumen lain yang ditentukan oleh regulasi yang berlaku.

Medical Device File: Elemen Khas ISO 13485

Untuk setiap jenis atau keluarga alat kesehatan, organisasi wajib menetapkan dan memelihara satu atau lebih file alat kesehatan (medical device file) yang berisi atau merujuk pada dokumen yang dihasilkan untuk membuktikan kesesuaian dengan persyaratan standar ini, mencakup:

  • Deskripsi umum alat kesehatan, penggunaan yang dimaksudkan/tujuan penggunaan, dan pelabelan (termasuk instruksi penggunaan).
  • Spesifikasi produk.
  • Spesifikasi atau prosedur untuk manufaktur, pengemasan, penyimpanan, penanganan, dan distribusi.
  • Prosedur pengukuran dan pemantauan.
  • Bila relevan, persyaratan instalasi dan servis.

Pengendalian Dokumen dan Rekaman

Sejalan dengan prinsip umum sistem manajemen, dokumen harus disetujui sebelum diterbitkan, ditinjau dan diperbarui sesuai kebutuhan, serta versi terbaru harus tersedia di titik penggunaan sementara dokumen usang dicegah penggunaannya secara tidak sengaja. Rekaman harus tetap terbaca, mudah diidentifikasi, dan dapat ditemukan kembali, dengan periode retensi yang mempertimbangkan masa pakai alat kesehatan namun tidak boleh kurang dari periode yang dipersyaratkan regulasi yang berlaku.

Kesalahan Umum dalam Klausul 4

  • Medical Device File hanya berisi spesifikasi teknis tanpa mencantumkan prosedur produksi dan pengukuran secara lengkap.
  • Retensi rekaman ditetapkan tanpa mempertimbangkan masa pakai produk (misalnya implan yang bisa dipakai bertahun-tahun di tubuh pasien).
  • Dokumen versi lama masih beredar di lini produksi karena sistem kontrol distribusi dokumen lemah.

Langkah Praktis Menerapkan Klausul 4

  1. Susun struktur dokumentasi QMS yang jelas: manual mutu, prosedur, instruksi kerja, dan rekaman.
  2. Bangun Medical Device File untuk setiap keluarga produk secara lengkap dan terkini.
  3. Tetapkan periode retensi rekaman berdasarkan masa pakai produk dan persyaratan regulasi negara tujuan.
  4. Terapkan sistem kontrol dokumen yang mencegah penggunaan dokumen usang di lapangan.

Lanjutkan ke Tanggung Jawab Manajemen dalam ISO 13485 (Klausul 5) untuk pembahasan klausul berikutnya.

Butuh Bantuan Menyusun Dokumentasi QMS Alat Kesehatan?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda menyusun sistem dokumentasi dan Medical Device File yang sesuai ISO 13485.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian klausul resmi, selalu rujuk dokumen standar asli dari ISO.

Manfaat Sertifikasi ISO 13485 bagi Produsen Alat Kesehatan

Praktisi medis berdiri di depan monitor laboratorium sebagai simbol sistem manajemen mutu alat kesehatan ISO 13485

Praktisi medis berdiri di depan monitor laboratorium sebagai simbol sistem manajemen mutu alat kesehatan ISO 13485

Bagi produsen alat kesehatan, ISO 13485 sering kali bukan sekadar pilihan strategis, melainkan kebutuhan yang menentukan apakah produk dapat beredar di pasar tertentu atau tidak. Berikut manfaat konkret yang perlu dipahami sebelum memulai implementasi.

1. Mempermudah Registrasi dan Izin Edar Produk

Banyak otoritas regulasi — termasuk BPOM di Indonesia untuk kategori alat kesehatan tertentu — menerima sertifikasi ISO 13485 sebagai bagian dari bukti pendukung kuat dalam proses registrasi produk. Di banyak negara, sertifikasi ini menjadi prasyarat mutlak sebelum produk dapat didaftarkan.

2. Membuka Akses ke Skema Audit Tunggal Internasional (MDSAP)

Perusahaan yang tersertifikasi ISO 13485 memiliki fondasi untuk mengikuti Medical Device Single Audit Program (MDSAP), yang memungkinkan satu audit diterima oleh regulator di beberapa negara sekaligus (Australia, Brasil, Kanada, Jepang, Amerika Serikat) — menghemat biaya dan waktu dibanding menjalani audit terpisah untuk tiap pasar.

3. Meningkatkan Kepercayaan Rumah Sakit dan Distributor

Rumah sakit, klinik, dan distributor alat kesehatan semakin selektif memilih pemasok yang dapat menunjukkan bukti sistem mutu yang terverifikasi pihak ketiga, terutama untuk alat kesehatan berisiko sedang hingga tinggi.

4. Mitigasi Risiko Keselamatan Pasien dan Tanggung Jawab Hukum

Sistem manajemen risiko yang terintegrasi dalam ISO 13485 membantu mengidentifikasi dan mengendalikan potensi bahaya produk sejak tahap desain, mengurangi risiko insiden yang dapat menimbulkan cedera pasien, tuntutan hukum, atau penarikan produk berskala besar.

5. Akses Pasar Ekspor yang Lebih Luas

Produsen alat kesehatan Indonesia yang ingin menembus pasar ekspor — termasuk Uni Eropa, Amerika Utara, dan negara ASEAN lain yang semakin memperketat regulasi alat kesehatan — hampir selalu memerlukan ISO 13485 sebagai fondasi sistem mutu sebelum memenuhi persyaratan regulasi spesifik negara tujuan (seperti EU MDR).

6. Efisiensi Operasional melalui Sistem yang Terstandarisasi

Prosedur produksi, validasi, dan pengendalian yang terdokumentasi dengan baik mengurangi variasi kualitas, kesalahan produksi, dan produk gagal yang harus dimusnahkan atau diproses ulang.

7. Kesiapan Menghadapi Audit Regulator dan Notified Body

Perusahaan yang sudah terbiasa dengan disiplin ISO 13485 — dokumentasi, CAPA, traceability — akan jauh lebih siap menghadapi audit dari notified body Eropa atau inspeksi regulator lain dibanding perusahaan yang baru membangun sistem dari nol.

Siapa yang Paling Merasakan Manfaat Ini?

  • Produsen alat kesehatan lokal yang ingin menembus pasar ekspor.
  • Produsen komponen dan bahan baku untuk industri alat kesehatan.
  • Perusahaan jasa sterilisasi kontrak dan distribusi alat kesehatan.
  • Startup medical device yang sedang menyiapkan produk untuk registrasi pertama kali.

Langkah Mewujudkan Manfaat Ini

  1. Lakukan asesmen awal (gap analysis) terhadap praktik mutu dan regulasi yang sudah berjalan.
  2. Identifikasi pasar tujuan dan regulasi terkait untuk menentukan prioritas kepatuhan.
  3. Libatkan tim regulatory affairs dan quality assurance sejak tahap perencanaan.
  4. Bangun sistem dokumentasi dan traceability yang proporsional dengan tingkat risiko produk Anda.

Pelajari lebih lanjut mengenai definisi dan struktur standar ini pada Apa Itu ISO 13485? dan Struktur Klausul ISO 13485:2016.

Butuh Bantuan Konsultan untuk Mewujudkan Manfaat ISO 13485?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda merancang dan menerapkan Sistem Manajemen Mutu Alat Kesehatan agar manfaatnya benar-benar terasa, termasuk untuk mendukung proses registrasi produk Anda.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian regulasi yang berlaku, selalu rujuk peraturan resmi dari otoritas terkait (BPOM/regulator negara tujuan).

Struktur Klausul ISO 13485:2016: Overview Klausul 4-8

Praktisi medis berdiri di depan monitor laboratorium sebagai simbol sistem manajemen mutu alat kesehatan ISO 13485

Praktisi medis berdiri di depan monitor laboratorium sebagai simbol sistem manajemen mutu alat kesehatan ISO 13485

Berbeda dengan ISO 9001, ISO 14001, atau ISO 45001 yang mengikuti struktur tingkat tinggi (High Level Structure) terbaru, ISO 13485:2016 mempertahankan struktur klasik ala ISO 9001:2008 dengan lima klausul persyaratan utama. Artikel ini merangkum keseluruhan struktur tersebut sebagai peta navigasi untuk seri artikel ISO 13485 berikutnya.

Kenapa Strukturnya Berbeda dari Standar ISO Terbaru?

ISO 13485:2016 sengaja mempertahankan struktur lama karena stabilitas regulasi sangat penting di industri alat kesehatan — perubahan struktur standar besar-besaran dapat mengganggu proses registrasi produk yang sedang berjalan di berbagai negara. Meski strukturnya klasik, isinya tetap diperbarui signifikan pada revisi 2016.

Rincian Klausul 4-8

Klausul 4: Sistem Manajemen Mutu

Mencakup persyaratan umum QMS, persyaratan dokumentasi (manual mutu, prosedur terdokumentasi, rekaman), serta pengendalian file alat kesehatan (medical device file) yang berisi spesifikasi produk lengkap.

Klausul 5: Tanggung Jawab Manajemen

Komitmen manajemen puncak, fokus pada pelanggan dan persyaratan regulasi, kebijakan mutu, perencanaan sasaran mutu, tanggung jawab dan wewenang, wakil manajemen, komunikasi internal, serta tinjauan manajemen.

Klausul 6: Manajemen Sumber Daya

Penyediaan sumber daya, sumber daya manusia (kompetensi personel), infrastruktur, dan lingkungan kerja — termasuk persyaratan khusus untuk pengendalian kontaminasi pada produk steril.

Klausul 7: Realisasi Produk — Bagian Paling Detail

Mencakup perencanaan realisasi produk, proses terkait pelanggan, desain dan pengembangan, pembelian, produksi dan penyediaan jasa (termasuk validasi proses khusus seperti sterilisasi), serta pengendalian peralatan pemantauan dan pengukuran.

Klausul 8: Pengukuran, Analisis, dan Perbaikan

Umpan balik dan penanganan keluhan, pelaporan ke regulator, audit internal, pemantauan dan pengukuran proses/produk, pengendalian produk tidak sesuai, analisis data, serta tindakan korektif dan preventif (CAPA).

Elemen Khas yang Tidak Ada di ISO 9001

  • Medical Device File — dokumen komprehensif untuk setiap jenis atau keluarga alat kesehatan, mencakup spesifikasi, prosedur produksi, dan persyaratan pengukuran.
  • Persyaratan Regulasi Eksplisit — organisasi harus mendokumentasikan peran regulasinya di setiap negara tempat produk beredar.
  • Validasi Proses Khusus — termasuk sterilisasi dan software, yang memerlukan pendekatan validasi lebih ketat dibanding proses produksi umum.
  • Pelaporan ke Regulator (Vigilance) — kewajiban melaporkan insiden atau potensi insiden terkait keamanan produk ke otoritas regulator yang relevan.
  • Traceability yang Diperluas — terutama untuk alat kesehatan implan, ketertelusuran harus mencakup seluruh komponen dan lingkungan kerja yang terlibat.

Peta Jalan Seri Artikel ISO 13485

  1. Klausul 4 — sistem manajemen mutu dan dokumentasi.
  2. Klausul 5 — tanggung jawab manajemen.
  3. Klausul 6 — manajemen sumber daya dan lingkungan kerja.
  4. Klausul 7 — realisasi produk, termasuk desain, produksi, sterilisasi, dan traceability.
  5. Klausul 8 — pengukuran, keluhan, CAPA, dan pelaporan regulator.

Lanjutkan ke Sistem Manajemen Mutu & Persyaratan Dokumentasi dalam ISO 13485 (Klausul 4) untuk pembahasan klausul pertama secara rinci.

Butuh Bantuan Konsultan untuk Memetakan Implementasi ISO 13485?

Tim Konsultan ISO – sertifikat-iso.com siap membantu perusahaan Anda menyusun roadmap implementasi ISO 13485 dari klausul 4 hingga 8 secara sistematis.

Catatan: artikel ini disusun berdasarkan ISO 13485:2016 serta berbagai publikasi industri terkait. Untuk kepastian klausul resmi, selalu rujuk dokumen standar asli dari ISO.

1 … 4 5 6 7 8 … 13